Chimie · Licence 1 · 16 min de lecture
Lois de vitesse : trouver l'ordre d'une réaction
Vitesse volumique de réaction rapportée aux nombres stœchiométriques ; loi de vitesse, ordres partiels et ordre global, constante de vitesse et son unité ; intégration des lois d'ordre 0, 1 et 2 et temps de demi-réaction associés ; méthodes expérimentales de détermination d'un ordre (méthode intégrale, méthode différentielle, temps de demi-réaction, dégénérescence de l'ordre) ; loi d'Arrhenius et énergie d'activation.
Chapitre du programme : Chimie générale
Bloc 1 sur 7 · Comprendre
Comprendre : une vitesse, une loi, un ordre
En terminale, la loi d'ordre 1 t'a été donnée. Ce chapitre pose la question qu'on ne posait pas : d'où sort l'ordre d'une réaction, et comment le mesure-t-on ? La réponse tient en une phrase à retenir : l'ordre est une donnée expérimentale. Il ne se lit pas sur l'équation-bilan.
Définir la vitesse sans ambiguïté. Pour une réaction , la concentration de baisse deux fois plus vite que celle de ne monte. Pour qu'une seule vitesse décrive la réaction, on rapporte chaque dérivée au nombre stœchiométrique :
Vitesse volumique de réaction (volume constant) : , avec algébrique — négatif pour un réactif, positif pour un produit.
Ainsi : positive, unique, en . Oublier le double la vitesse — et fausse la constante qu'on en déduit.
La loi de vitesse. Pour beaucoup de réactions, l'expérience montre que la vitesse s'écrit
où et sont les ordres partiels, l'ordre global, et la constante de vitesse, qui ne dépend que de la température (et du catalyseur éventuel). Les ordres sont souvent des entiers petits, parfois des demi-entiers, parfois rien du tout — la réaction n'admet pas d'ordre. Rien ne relie aux nombres stœchiométriques : peut être d'ordre 1 par rapport à .
L'unité de dépend de l'ordre. Comme est en et que est en , on a en :
| Ordre global | Unité de |
|---|---|
Une constante en annonce un ordre 1 ; c'est un contrôle gratuit sur une copie.
Intégrer, pour un seul réactif. Considérons , . (Si l'équation est , la même démarche vaut avec à la place de : c'est la convention qu'il faut écrire avant de calculer.)
- Ordre 0 : , donc : décroissance linéaire, jusqu'à épuisement à . Temps de demi-réaction : , proportionnel à la concentration initiale.
- Ordre 1 : , donc , soit . , indépendant de .
- Ordre 2 : , donc . , inversement proportionnel à la concentration initiale.
Trois lois, trois fonctions affines du temps : , , . C'est ce qui rend l'ordre mesurable.
Bloc 2 sur 7 · Approfondir
Approfondir : quatre méthodes, puis la température
1. Méthode intégrale. On dispose d'une série . On fait une hypothèse d'ordre, on trace la fonction qui doit être affine — pour l'ordre 0, pour l'ordre 1, pour l'ordre 2 — et l'on regarde laquelle des trois donne une droite. La pente donne (au signe près). Le piège : sur un intervalle court, toute courbe régulière ressemble à une droite. Il faut tracer les trois et comparer, et suivre la réaction sur plusieurs temps de demi-réaction.
2. Méthode différentielle. On mesure la vitesse à plusieurs concentrations (pente de la tangente à , ou vitesses initiales pour plusieurs ). Comme , le tracé de en fonction de est une droite de pente — l'ordre, directement, entier ou non. Cas simple : si doubler double la vitesse initiale, ; si elle est quadruplée, ; multipliée par , .
3. Méthode des temps de demi-réaction. On mesure pour plusieurs concentrations initiales — ou, sur une seule courbe, on compare la première demi-réaction (de à ) à la seconde (de à ), qui part d'une concentration moitié :
| Ordre | Seconde demi-réaction | |
|---|---|---|
| moitié de la première | ||
| égale à la première | ||
| double de la première |
4. Dégénérescence de l'ordre. Pour , on place en grand excès : reste pratiquement égal à pendant toute la réaction, et avec . La réaction se comporte comme si elle était d'ordre — un pseudo-ordre — et les méthodes 1 à 3 donnent . En recommençant avec plusieurs , le tracé de contre donne . « Excès » signifie un facteur au moins, et l'hypothèse se vérifie sur le bilan final.
Ce que ces méthodes ne disent pas. L'ordre décrit comment la vitesse dépend des concentrations ; il ne dit pas pourquoi. Un ordre 1 ne prouve pas une étape élémentaire unique, et un ordre nul par rapport à un réactif signifie seulement que sa concentration n'intervient pas dans la vitesse — par exemple parce qu'une autre étape est limitante. L'interprétation par les mécanismes vient dans un chapitre ultérieur.
La température : loi d'Arrhenius. La constante de vitesse croît avec la température, le plus souvent selon
où est l'énergie d'activation (en ), , la température absolue en kelvin, et le facteur préexponentiel, de même unité que . En logarithme, : le tracé de contre est une droite de pente . Entre deux températures :
Pour , passer de à K multiplie par . La règle « la vitesse double tous les dix degrés » n'est donc pas une loi : elle correspond à autour de la température ambiante, et à rien d'autre. Plus est grande, plus la réaction est sensible à la température : pour , le même écart multiplie par .
Bloc 3 sur 7 · Exemple
Exemple guidé : un tableau, trois hypothèses, un ordre
Énoncé. On suit la concentration d'un réactif au cours d'une réaction , à température constante. Les valeurs ci-dessous sont construites pour l'exercice.
| (s) | |||||
|---|---|---|---|---|---|
| (mol/L) |
- Déterminer l'ordre de la réaction par la méthode intégrale, et la constante de vitesse.
- Confirmer par la méthode des temps de demi-réaction.
- La même réaction à K (au lieu de K) a une énergie d'activation de . Estimer sa constante de vitesse.
---
1. Trois tracés. On calcule les trois fonctions candidates :
| (s) | |||||
|---|---|---|---|---|---|
| (L/mol) |
- Ordre 0 ? perd sur les cent premières secondes, puis sur les cent suivantes : ce n'est pas affine. Rejeté.
- Ordre 1 ? perd de à s, puis de à s ; et de à s (deux cents secondes) il perd , de à s, . Les pentes décroissent : pas une droite. Rejeté — même si, sur les deux premiers points seulement, on aurait pu s'y tromper.
- Ordre 2 ? gagne par s, puis , puis par s, puis : affine, de pente .
La réaction est d'ordre 2 et — l'unité confirme l'ordre.
2. Temps de demi-réaction. De à : s (lu directement). De à : de à s, soit s — le double. C'est la signature de l'ordre 2 ; l'ordre 1 aurait donné deux durées égales, l'ordre 0 une seconde durée moitié. Et s : cohérent.
3. Arrhenius. en kelvin, en joules :
.
À cette température, le temps de demi-réaction tomberait à s pour la même concentration initiale.
Lecture. Deux points ne suffisent jamais : c'est la comparaison des trois tracés sur toute la série qui identifie l'ordre, et le temps de demi-réaction le confirme sans aucun calcul de pente. L'unité de est la dernière vérification.
Bloc 4 sur 7 · Visualiser
Visualiser : deux demi-réactions égales, ou pas
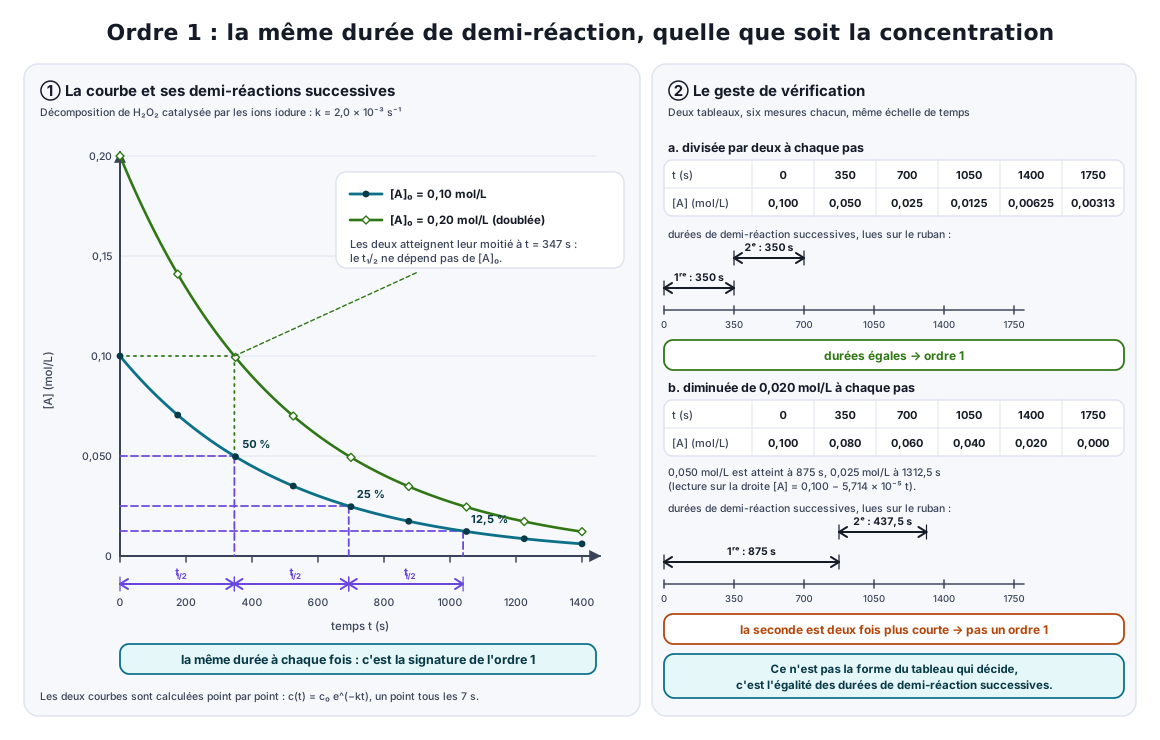
Figure (fig.chemistry.first-order-kinetics, figure programmatique de la leçon de terminale sur la loi d'ordre 1, réutilisée ici parce qu'elle contient déjà la méthode des temps de demi-réaction) : deux panneaux.
- Panneau 1. Un graphique du temps ( à s) et de la concentration ( à mol/L), repère non orthonormé. Deux courbes calculées point par point avec : l'une part de mol/L, l'autre de mol/L ; toutes deux décroissent en s'aplatissant sans toucher l'axe. Des pointillés repèrent, sur la première, les instants où elle vaut , puis mol/L : , et s. Trois doubles flèches de longueurs rigoureusement égales sont cotées sous l'axe. Ce qu'il faut y lire pour cette leçon : s, et la seconde courbe, partie du double, atteint sa propre moitié ( mol/L) exactement au même instant, s — c'est la ligne « ordre 1 » du tableau des demi-réactions : ne dépend pas de .
- Panneau 2. Deux tableaux de six mesures. Dans le premier, la concentration est divisée par deux à chaque pas de s, et les deux premières demi-réactions, mesurées sur un ruban de temps, sont égales : ordre 1. Dans le second, la concentration diminue de mol/L à chaque pas — une décroissance linéaire : la première demi-réaction (de à ) dure s, la seconde (de à ) s, deux fois moins. Le cartouche conclut : ce n'est pas un ordre 1. Pour cette leçon, va plus loin que la figure : une décroissance linéaire dont la seconde demi-réaction est moitié de la première est la signature de l'ordre 0, avec — et s, ce que le ruban montre.
Ce que la figure ne montre pas, et qu'il faut imaginer : l'ordre 2, dont la seconde demi-réaction serait double de la première (la série de l'exemple guidé : s puis s) ; les tracés linéarisés et qui décident entre les hypothèses ; et l'effet de la température, qui changerait — donc l'espacement des flèches — sans changer l'ordre. La figure montre une méthode ; l'ordre 1 y est un cas, pas une règle.
Bloc 5 sur 7 · Formules
Ce qu'il faut retenir
| Méthode | Ce qu'on mesure | Ce qui donne l'ordre |
|---|---|---|
| Intégrale | la seule fonction affine parmi , , | |
| Différentielle | à plusieurs | pente de contre |
| Demi-réaction | selon | constant (1), proportionnel (0), inverse (2) |
| Dégénérescence | avec en excès | pseudo-ordre en , puis par contre |
Deux conventions à écrire avant de calculer. Le nombre stœchiométrique du réactif suivi (pour , les lois intégrées portent ) ; et le sens de « » — constante vraie ou apparente.
Ce qui n'est pas dans cette leçon. Les mécanismes et l'état quasi stationnaire, la catalyse, la théorie des collisions, les réactions en phase gazeuse suivies par la pression (même méthode, autre variable), et les réactions sans ordre.
Bloc 6 sur 7 · Pièges
Pièges fréquents
- Lire les ordres sur l'équation-bilan. ne dit rien de l'ordre par rapport à . L'ordre se mesure ; le bilan ne sert qu'à définir la vitesse.
- Oublier le nombre stœchiométrique dans la vitesse. Pour , . Sans le , toutes les constantes déduites sont doublées.
- Croire toujours indépendant de . Ce n'est vrai qu'à l'ordre 1. À l'ordre 0, il est proportionnel à ; à l'ordre 2, inversement proportionnel. C'est précisément ce qui en fait une méthode.
- Conclure à un ordre 1 parce que « ressemble » à une droite. Sur deux ou trois points, tout ressemble à une droite. On trace les trois fonctions sur toute la série, et l'on compare.
- Donner à une unité unique. Elle dépend de l'ordre : à l'ordre 1, à l'ordre 2, à l'ordre 0. Une unité fausse signale un ordre faux.
- Utiliser Arrhenius avec des degrés Celsius. est en kelvin ; n'a aucun sens physique. Et est en joules par mole si est en .
- Prendre « ça double tous les 10 °C » pour une loi. C'est le cas particulier près de °C. Avec , la constante est multipliée par .
- Oublier de vérifier l'excès dans la dégénérescence. Si n'est que le double de , chute de moitié pendant la réaction : n'est pas constante, et le pseudo-ordre est une illusion. Un facteur au moins.
- Prendre un ordre pour un mécanisme. L'ordre 1 ne prouve pas une réaction en une étape ; l'ordre 0 par rapport à un réactif ne veut pas dire qu'il ne réagit pas. Le lien avec le mécanisme est un autre chapitre.
Bloc 7 sur 7 · Vérifier
Vérifier : ordres 0 et 2, puis Arrhenius
Le modèle d'entraînement. L'exercice associé à cette leçon porte sur ce chapitre lui-même : les ordres que la terminale ne traite pas. Il tire une réaction dont l'ordre est celui des manuels (décomposition de ou de en phase gazeuse, d'ordre 2 ; décomposition de sur tungstène ou de sur platine, d'ordre 0), une constante modélisée et une concentration initiale, la convention de vitesse écrite dans l'énoncé, et demande selon la variante le temps de demi-réaction, la concentration à un instant, le nouveau quand on change pour un ordre annoncé, la constante à une autre température par Arrhenius, ou l'énergie d'activation depuis deux constantes. Chaque réponse est contrôlée par intégration numérique de l'équation différentielle — jamais par la loi intégrée elle-même. L'ordre 1 reste servi par le modèle de terminale.
Énoncé type. On étudie la décomposition du dioxyde d'azote en phase gazeuse, . On note le réactif et sa vitesse de disparition ; la loi de vitesse est d'ordre 2 : . On modélise avec L·mol⁻¹·s⁻¹ et mol/L.
- Calculer le temps de demi-réaction .
- Calculer à s.
- (Arrhenius.) Une autre réaction, d'ordre 1, a une énergie d'activation kJ/mol. Par quel facteur sa constante de vitesse est-elle multipliée quand la température passe de K à K ? ( J·mol⁻¹·K⁻¹.)
Corrigé complet.
1. Ordre 2. s'intègre en . À , :
s.
La seconde demi-réaction durerait s : à l'ordre 2, est inversement proportionnel à la concentration de départ.
2. Concentration à 100 s. L/mol, donc
mol/L.
Contrôle : s, c'est la moitié de ; il doit rester plus de la moitié de — convient. L'unité de (L·mol⁻¹·s⁻¹) dit l'ordre 2 ; le de l'équation n'intervient pas, la vitesse ayant été définie sur .
3. Arrhenius. , donc
.
Dix kelvins de plus multiplient la constante par environ : la « règle du doublement » n'est qu'un cas particulier ( kJ/mol près de °C). Les températures sont en kelvin, sans quoi les inverses n'ont pas de sens.
Réponses : s ; mol/L ; facteur .
Auto-contrôle. Ai-je lu la convention de vitesse avant d'intégrer ? Quelle fonction de est affine en à cet ordre — , ou ? Mon dépend-il de comme l'ordre l'impose ? Pour Arrhenius, ai-je converti en J/mol et gardé les kelvins ?
L’exercice interactif de cette leçon attend la fin de sa relecture scientifique. L’énoncé type ci-dessus est complet : il se travaille tel quel.
Sources
- BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de PCSI
- BO spécial n°1 du 11 février 2021 — programme de physique-chimie de la classe de MPSI
- P. Atkins, J. de Paula, Chimie physique, De Boeck
Continuer
Autres leçons — Chimie
- La mole et la masse molaire : compter en pesant
- Les ions : un atome qui perd ou gagne des électrons
- Acides, bases et pH : lire une échelle de 0 à 14
- La structure de l'atome : un noyau, des électrons, et du vide
- La transformation chimique et son équation de réaction
- La conservation de la masse : le bilan de Lavoisier
- Les combustions : ce qui brûle, avec quoi, et ce qui se forme
- États de la matière et changements d'état
- Corps purs et mélanges
- Masse, volume et masse volumique
- Dissolution et solubilité
- Le noyau de l'atome : notation symbolique et isotopes
- La configuration électronique des atomes (Z ≤ 18)
- Le tableau périodique : un classement qui prédit
- Familles chimiques : prévoir l'ion monoatomique stable
- Le schéma de Lewis : doublets liants et non liants
- La mole : compter les entités par paquets
- La concentration en masse : doser un soluté dissous
- Le volume molaire d'un gaz : compter par le volume
- Concentration en quantité de matière et dilution
- Dissoudre un solide ionique : équation et concentrations
- Le tableau d'avancement : suivre une transformation en moles
- Géométrie et polarité des molécules : de la formule à la forme
- Cohésion de la matière : ce qui tient les molécules ensemble
- Acides et bases de Brønsted : le transfert d'un proton
- L'oxydoréduction : un transfert d'électrons
- Le titrage : mesurer une concentration par une réaction
- Spectroscopie UV-visible : doser par la lumière
- Groupes caractéristiques et nomenclature : lire une molécule
- Spectroscopie infrarouge : reconnaître les groupes
- Hydrocarbures et combustibles : brûler, compter, comparer
- Énergie d'une transformation chimique : signe, sens, calcul
- Vitesse de réaction et facteurs cinétiques
- La loi de vitesse d'ordre 1
- État d'équilibre et constante d'équilibre
- pH, acides forts et acides faibles
- La pile : faire passer les électrons par un fil
- L'électrolyse : forcer une transformation
- Addition, élimination, substitution : les grandes réactions organiques
- Déplacement d'équilibre : prévoir le sens
- Orbitales moléculaires des diatomiques de la 2e période
- La RMN du proton : lire un spectre, retrouver la molécule
- Acides faibles, prédominance et solutions tampons